Un’escursione termica in un lotto di vaccini non ne comporta automaticamente la distruzione. Questa realtà, ancora poco integrata in molti processi operativi, riassume da sola la tensione costante della logistica farmaceutica: trovare un equilibrio tra la tutela del paziente e gli sprechi evitabili, sulla base di dati scientifici documentati.
La catena di approvvigionamento dei medicinali è soggetta a rigorosi vincoli normativi, ma è il rigore della valutazione tecnica, non un approccio eccessivamente prudente, a garantire sicurezza ed efficienza.
Escursioni termiche e dati di stabilità: decidere senza scartare per principio
L’errore più costoso nella logistica farmaceutica è scartare un lotto non appena viene superata una soglia di temperatura, senza consultare i dati di stabilità del prodotto. Le linee guida ICH (Q1A, Q1E) impongono ai produttori di documentare il comportamento di ogni specialità farmaceutica in diverse condizioni di stress termico. Questi dati esistono, ma gli operatori logistici raramente li utilizzano in tempo reale.
Un’escursione documentata potrebbe non compromettere la qualità del medicinale se la sua durata e la sua entità rientrano nei margini convalidati dagli studi di stabilità. La valutazione si basa sul calcolo della temperatura cinetica media (MKT) e sul confronto con i profili di degradazione noti.
La difficoltà non è scientifica, ma organizzativa. Gli operatori della catena di approvvigionamento che dispongono di dati di monitoraggio continuo (registratori integrati, IoT) possono preparare un dossier di valutazione utilizzabile. Chi si affida a controlli sporadici non dispone del livello di dettaglio necessario per giustificare il mantenimento di un lotto. La qualità dei dati logistici determina direttamente la capacità di prendere decisioni ponderate.
Risorse specializzate descrivono questi processi di valutazione applicati alla catena del freddo, come https://pharmalog.fr, che illustra i protocolli di gestione delle escursioni in un contesto operativo.
Serializzazione farmaceutica: requisiti di verifica frammentati da un territorio all’altro
Per i medicinali interessati nell’Unione europea, la direttiva UE sui medicinali falsificati impone un identificativo univoco e un dispositivo antimanomissione, da verificare al momento della dispensazione. Il quadro normativo sembra armonizzato, ma non lo è più quando la catena attraversa determinati confini.
Da gennaio 2025, i nuovi accordi previsti dal Windsor Framework hanno posto fine all’applicazione del sistema europeo di verifica nel Regno Unito. Una catena di approvvigionamento che serve contemporaneamente l’UE e il mercato britannico deve gestire due regimi di serializzazione distinti, con banche dati di verifica separate e obblighi di rendicontazione diversi.
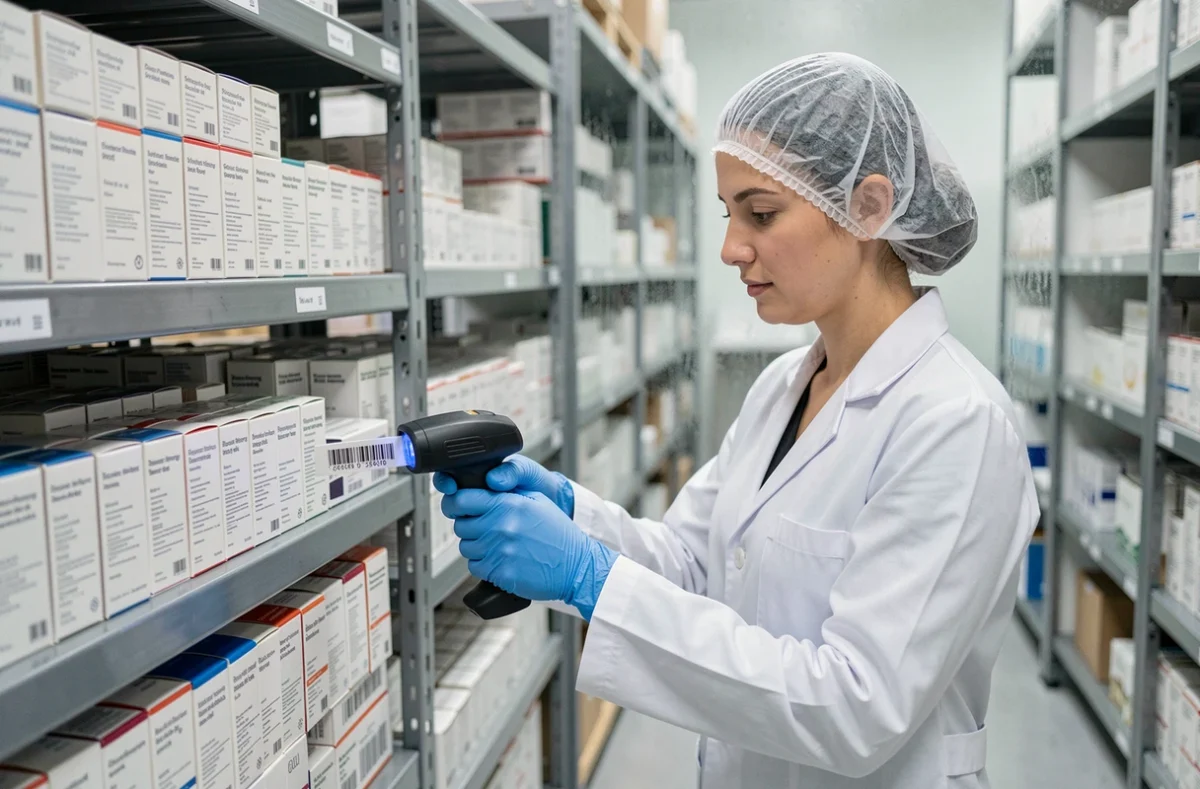
Questa frammentazione ha conseguenze dirette sull’architettura IT dei distributori. I sistemi di gestione del magazzino (WMS) devono integrare regole di instradamento basate sulla destinazione finale del lotto, non soltanto sul prodotto. I fornitori di servizi logistici 3PL che operano oltre confine devono mantenere interfacce con gli hub nazionali di verifica di ogni territorio servito.
- Nell’UE, la verifica avviene al momento della dispensazione tramite il sistema EMVS, con la disattivazione dell’identificativo univoco al momento della consegna del medicinale
- Nel Regno Unito, il quadro normativo successivo al Windsor Framework non richiede più questa verifica, creando un’asimmetria per i lotti destinati a più mercati
- Per le esportazioni al di fuori dell’UE, i requisiti di serializzazione variano notevolmente da un mercato all’altro (quadro federale specifico negli Stati Uniti, normative locali altrove)
Resilienza della catena di approvvigionamento: un criterio sempre più rilevante negli appalti pubblici
La proposta europea di Critical Medicines Act, presentata l’11 marzo 2025, segna una svolta nel modo in cui gli acquirenti pubblici valuteranno i propri fornitori. La diversificazione delle fonti di approvvigionamento potrebbe diventare un criterio di selezione, al pari del prezzo o dei tempi di consegna.
La proposta si basa su un lavoro di individuazione delle vulnerabilità condotto dall’EMA e dalle autorità nazionali. L’obiettivo è identificare i medicinali la cui produzione dipende da un numero limitato di siti o da fornitori di principi attivi concentrati in paesi terzi. Stiamo assistendo al passaggio da un approccio generico alla resilienza a verifiche mirate, prodotto per prodotto.
Il testo prevede inoltre progetti industriali strategici e meccanismi di acquisto congiunto. Per gli operatori logistici, le conseguenze sono concrete: è probabile che i bandi di gara pubblici includano requisiti documentali sulla tracciabilità a monte, sulla mappatura dei fornitori di secondo livello e sulla capacità di sostituire un sito produttivo in caso di guasto.
Notifica anticipata delle interruzioni dell’approvvigionamento
L’accordo europeo sulla riforma farmaceutica, distinto dalla normativa già in vigore, prevede piani di prevenzione delle carenze per alcuni medicinali e la notifica delle interruzioni dell’approvvigionamento con un preavviso fino a sei mesi. Questo orientamento sposta la gestione delle crisi verso l’individuazione precoce dei problemi.
Per gli operatori logistici, ciò comporta la necessità di condividere informazioni sulle scorte e sui flussi ben oltre l’ambito abituale. Un fornitore che gestisce esclusivamente l’ultimo miglio dovrà fornirci dati utilizzabili dalle autorità sanitarie, con un livello di dettaglio e una frequenza di aggiornamento superiori a quelli delle prassi attuali.
Stoccaggio e trasporto a temperatura controllata: i punti critici concreti
La catena del freddo farmaceutica non si limita alla scelta tra 2-8 °C e temperatura ambiente. Le terapie innovative (terapie geniche, CAR-T) richiedono condizioni criogeniche a -150 °C o inferiori, con finestre di transito estremamente brevi. La logistica di questi prodotti si basa su contenitori attivi con azoto liquido o ghiaccio secco, la cui disponibilità resta un collo di bottiglia operativo.
- I prodotti tradizionali (2-8 °C) si affidano a imballaggi passivi qualificati per durate di transito definite, con data logger per documentare la catena del freddo
- I prodotti a temperatura ambiente controllata (15-25 °C) sono soggetti a frequenti escursioni in estate, da cui l’importanza dei dati di stabilità menzionati in precedenza
- Le terapie avanzate richiedono un coordinamento in tempo reale tra il sito di produzione, il trasportatore e il centro di trattamento, con tempi di scadenza talvolta inferiori a 24 ore
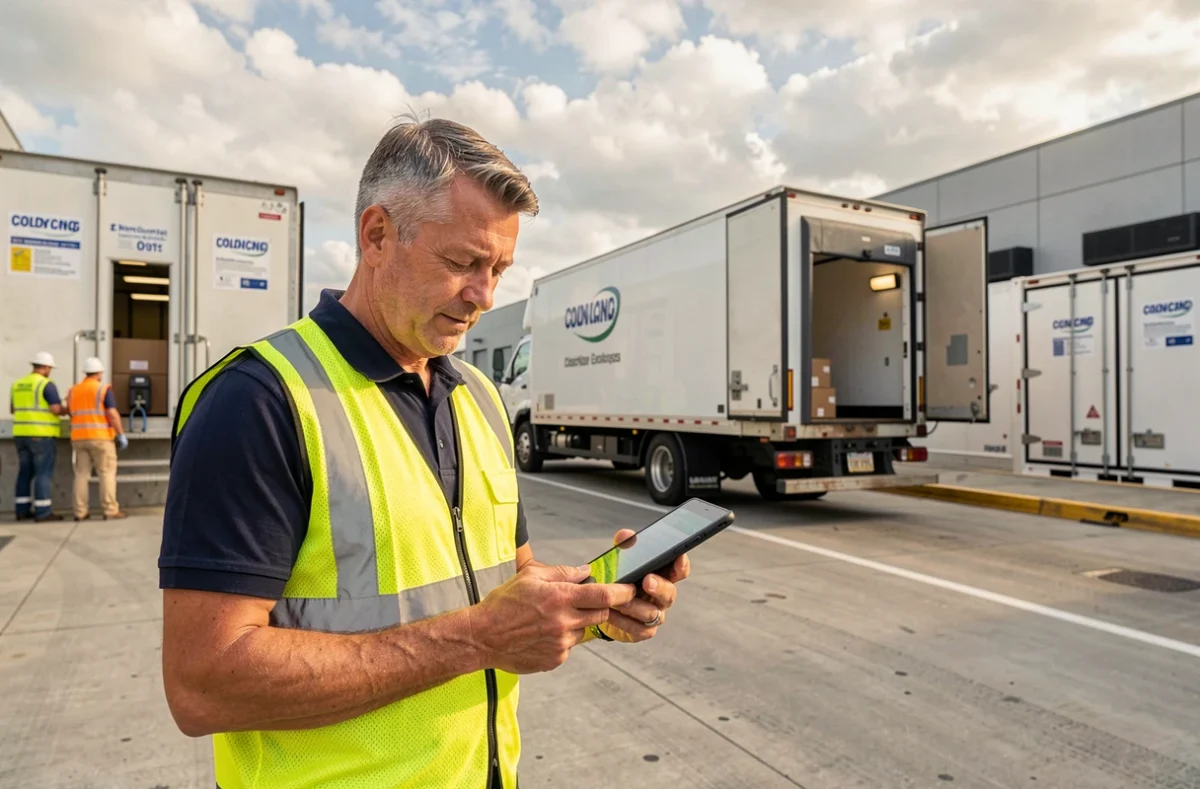
Il passaggio più vulnerabile resta il trasferimento dal veicolo all’area di stoccaggio, quando il prodotto lascia un ambiente controllato per raggiungere una banchina di scarico la cui temperatura non è sempre monitorata. I protocolli di ricezione che prevedono il controllo della temperatura all’apertura del collo, anziché al suo arrivo in banchina, riducono significativamente il rischio di perdita della tracciabilità termica.
La solidità di una catena di approvvigionamento farmaceutica si misura dalla capacità di documentare ogni passaggio, non dall’eliminazione di qualsiasi rischio. Le attuali evoluzioni normative europee spingono verso una maggiore trasparenza, dalla produzione del principio attivo fino all’ultimo tratto prima del paziente. Gli operatori che investono oggi in dati logistici più dettagliati si preparano a soddisfare il criterio che domani conterà quanto il prezzo: la prova di affidabilità.